从激发态计算到双光子吸收分析
这套工作流基于 sum-over-states(SOS,态求和)理论,由电子激发能和偶极矩矩阵元计算双光子吸收(TPA)光谱与截面。工作流连接 Gaussian 激发态计算、Multiwfn 跃迁偶极矩提取与 Python 或 MATLAB 后处理。
理论依据:sum-over-states(SOS,态求和)
在电偶极近似下,SOS 理论利用激发能、偶极矩矩阵元及含频率的能量分母,对电子态求和,得到非线性光学响应。对于简并双光子吸收,两个同频光子共同提供激发所需的能量;中间态求和描述的是虚跃迁通道,并不表示依次占据两个真实电子态的逐步吸收。
后处理代码使用输入的有限组电子态和唯象阻尼,计算随频率变化的二阶超极化率 γ,即分子的三阶光学响应,再由取向平均后响应的虚部得到 TPA 光谱及以 GM 为单位的截面。计算链条为激发能与偶极矩 → SOS 响应 → 取向平均 → TPA 截面。这是基于电子结构的理论计算;相关论文中的 ML-TPA 性质预测模型属于另一条研究路线。
原始 MATLAB 仓库明确将 Terenziani 等人(2008)列为计算方法参考;Orr 和 Ward(1971)给出了非线性光学响应的微扰 SOS 理论基础;Göppert-Mayer(1931)是双光子跃迁理论的奠基文献。完整书目信息与 DOI 见下方。
在线计算:上传两个文件
进入双光子吸收计算工作台,使用已批准的账户登录,选择 TPA,上传同一次 Gaussian 计算的 .fchk + TD .log 后提交。服务器自动运行固定的 Multiwfn 导出和 Python SOS 后处理;任务记录中可查看光谱、偶极矩参考核对表并下载 ZIP。排队后可以关闭网页。
输入应来自已正常结束的全电子、限制性闭壳层单重态 TD 计算,包含 IOp(9/40=4) 和 2–40 个单重激发态。请事先用 Gaussian formchk 转换检查点。fchk 最大 64 MiB,log 最大 16 MiB;当前限制为 300 个原子、2000 个基函数。服务检查原子顺序、几何、坐标轴/原点、态数和能量,不完整、不支持或不配对的输入会被拒绝。服务器不运行 Gaussian,也不优化结构。
在线服务只接受 fchk + log 配对输入。Multiwfn 提取与永久偶极矩定义核对由服务器完成,不需要上传导出文本或手填偶极矩向量。
计算平台使用固定 HTTPS 地址。新用户需验证邮箱并经管理员批准。每项任务最多使用 2 个 CPU 线程、4 GiB 内存,总时限 10 分钟。各工具共用每用户 1 项运行、2 项排队、每天 10 次提交的配额。私人结果保留 72 小时。
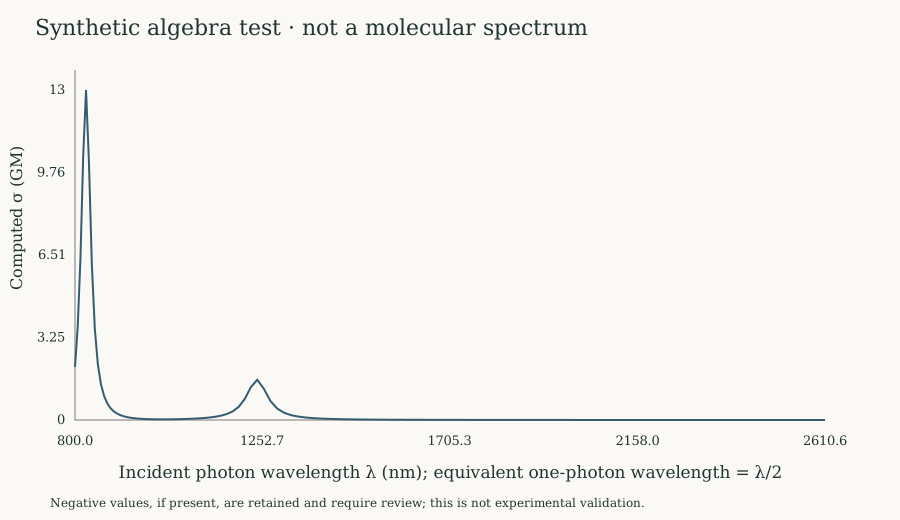
上图仅保留为数值核心的历史合成代数核对,不是可选输入方式,也不是分子精度基准。历史核对结果可供查阅。
永久偶极矩参考:先保存,再扣除
每个对角元应使用 Δμᵢ = μᵢᵢ − μ₀₀,且必须在改变任何对角元之前复制 μ₀₀。否则第一次循环会将基态参考清零,后续激发态就没有扣除原参考。网页版采用已修正的 Python 实现,并检查所有永久偶极矩共同平移时光谱不变。
这是一个明确的程序错误,影响大小需逐分子评估。四个分子的单变量对照(每个分子 30 个激发态)仅修复这一处,保持激发能、态数、展宽及其余 SOS 公式不变,主峰截面的变化分别约为 +0.009%、+0.856%、+0.785%、−0.885%。部分非主峰采样点的相对变化达到 10.72%(统计范围为原响应至少达到原主峰 10% 的采样点)。不能由这四个案例主峰影响较小推断所有分子均可忽略,也不能用统一系数修正旧结果;受影响的输入应使用修正版重算,历史结果保留。
Python 必须在循环前执行 mu0 = mu[0, 0, :].copy(),再对全部对角元执行 mu[i, i, :] -= mu0。.copy() 必须保留,否则 NumPy 切片仍可能随原矩阵一起改变。非对角跃迁偶极矩保持不变,相减量须采用一致的单位、坐标系和电子/总偶极矩定义。这一修复与弛豫密度处理是两个独立问题;上述百分比不是弛豫密度的影响。具体范围与代码示例见公开修复说明。
这里固定使用的 Multiwfn 3.8(dev)、2024-10-20 版本,在 Gaussian 导出中给出基态总偶极矩和激发态电子偶极矩对角元。服务器由 fchk 核电荷与笛卡尔坐标计算核贡献,先统一为电子贡献定义,再扣除已保存的基态参考。报告和 dipole_reference.csv 保留原始、统一定义后及差值三组向量。核贡献接近零会如实记录,不能仅凭“仅电子贡献”的注释断言某个历史样本存在显著混用误差。
Python 配套版本
已有的配套脚本 tpa_from_multiwfn.py 读取 Multiwfn 文本中的基态偶极矩、基态到激发态及激发态之间的跃迁矩和激发能。输入是导出的偶极矩文本,不是直接读取 Gaussian 原始日志。
通过上方联系入口获取 Python 配套程序后:
- 创建环境:
conda create -n tpa python=3.11,然后运行conda activate tpa。 - 安装两个依赖:
python -m pip install numpy matplotlib。 - 将导出的文本放入脚本旁的
tpa_inputs文件夹,运行python tpa_from_multiwfn.py --input-dir tpa_inputs --output-dir tpa_outputs --plot。
程序生成 tpa_summary.csv、每个分子的 *_tpa_spectrum.csv,以及可选的 plots/ 光谱 PNG。Python 后处理不需要 MATLAB;重新生成电子结构与偶极矩输入仍需要上游量化软件。
MATLAB 路线
公开 MATLAB 仓库提供 Gaussian 与 Multiwfn 示例、batchTDM.bat 和 calculateTPAinbatchpar.m。公开版的对角元参考循环已于 2026-10-20 修正,但未认证 MATLAB 运行结果或绝对截面。它保留为原工作流的公开源码入口;Python 配套版本目前通过联系单独获取。
输出与结果核对
Python 输出中的 sigma_gm 为计算截面,单位 GM;lambda2_nm 是简并双光子激发的入射波长,lambda_half_nm 为其一半,即单光子等效波长。绘图和报告峰值时应明确使用哪一种波长。
网页版保留已核对 Python 核心的方程、频率网格和常数,包括原有的 0.528 Å 原子偶极矩换算,分母阻尼固定为 0.05 eV(不等同于已认证的光谱半高全宽)。若出现负响应值,会保留原值并标记待核对。参考值修复本身不构成对绝对截面、前因子或态数收敛性的验证。Python 与 MATLAB 路线均用于既有计算流程的后处理。切换实现时请用已知输入交叉核对,目前未认证二者数值完全等价。有限态 SOS 求和需要检查态数收敛性;比较截面时应报告电子结构方法、基组、溶剂处理、纳入的电子态、偶极矩输入和阻尼/展宽约定,峰高尤其依赖展宽参数。不同实现之间应使用一致设置。
理论与软件参考文献
- 原工作流注明的直接方法参考: F. Terenziani, C. Katan, E. Badaeva, S. Tretiak and M. Blanchard-Desce. Enhanced Two-Photon Absorption of Organic Chromophores: Theoretical and Experimental Assessments. Advanced Materials 20, 4641–4678 (2008). DOI:
10.1002/adma.200800402。 - SOS 响应理论基础: B. J. Orr and J. F. Ward. Perturbation theory of the non-linear optical polarization of an isolated system. Molecular Physics 20, 513–526 (1971). DOI:
10.1080/00268977100100481。 - 双光子跃迁理论奠基文献: M. Göppert-Mayer. Über Elementarakte mit zwei Quantensprüngen. Annalen der Physik 401[分辑卷号 9], 273–294 (1931). DOI:
10.1002/andp.19314010303。 - 上游波函数分析软件: T. Lu and F. Chen. Multiwfn: A multifunctional wavefunction analyzer. Journal of Computational Chemistry 33, 580–592 (2012). DOI:
10.1002/jcc.22885。使用时还应注明实际 Multiwfn 版本,并引用所用 Gaussian 版本和电子结构方法的适用文献。
- Multiwfn 近期发展: T. Lu. A comprehensive electron wavefunction analysis toolbox for chemists, Multiwfn. Journal of Chemical Physics 161, 082503 (2024)。按照部署版本的要求,应在正文同时引用 2012 和 2024 年两篇 Multiwfn 论文。
相关研究
该工具页与双光子吸收机器学习、纳米石墨烯和金属有机层的相关研究相连接;相关应用论文见仓库说明,与上述理论及上游软件文献配合引用。